Navegação rápida de produtos
Solicite um orçamento
Selecionar o fornecedor certo de glicolato de amido sódico é fundamental para fabricantes farmacêuticos que priorizam o desempenho de desintegração de comprimidos, a conformidade regulatória e a consistência entre lotes. Com a crescente procura por glicolato de amido sódico (SSA) em conformidade com USP/EP, os compradores devem avaliar rigorosamente o grau de substituição, a capacidade de intumescimento e a produção alinhada às GMP — fatores que afetam diretamente a eficácia da formulação e a aprovação regulatória.
Por que o grau de substituição é importante além das fichas de especificações
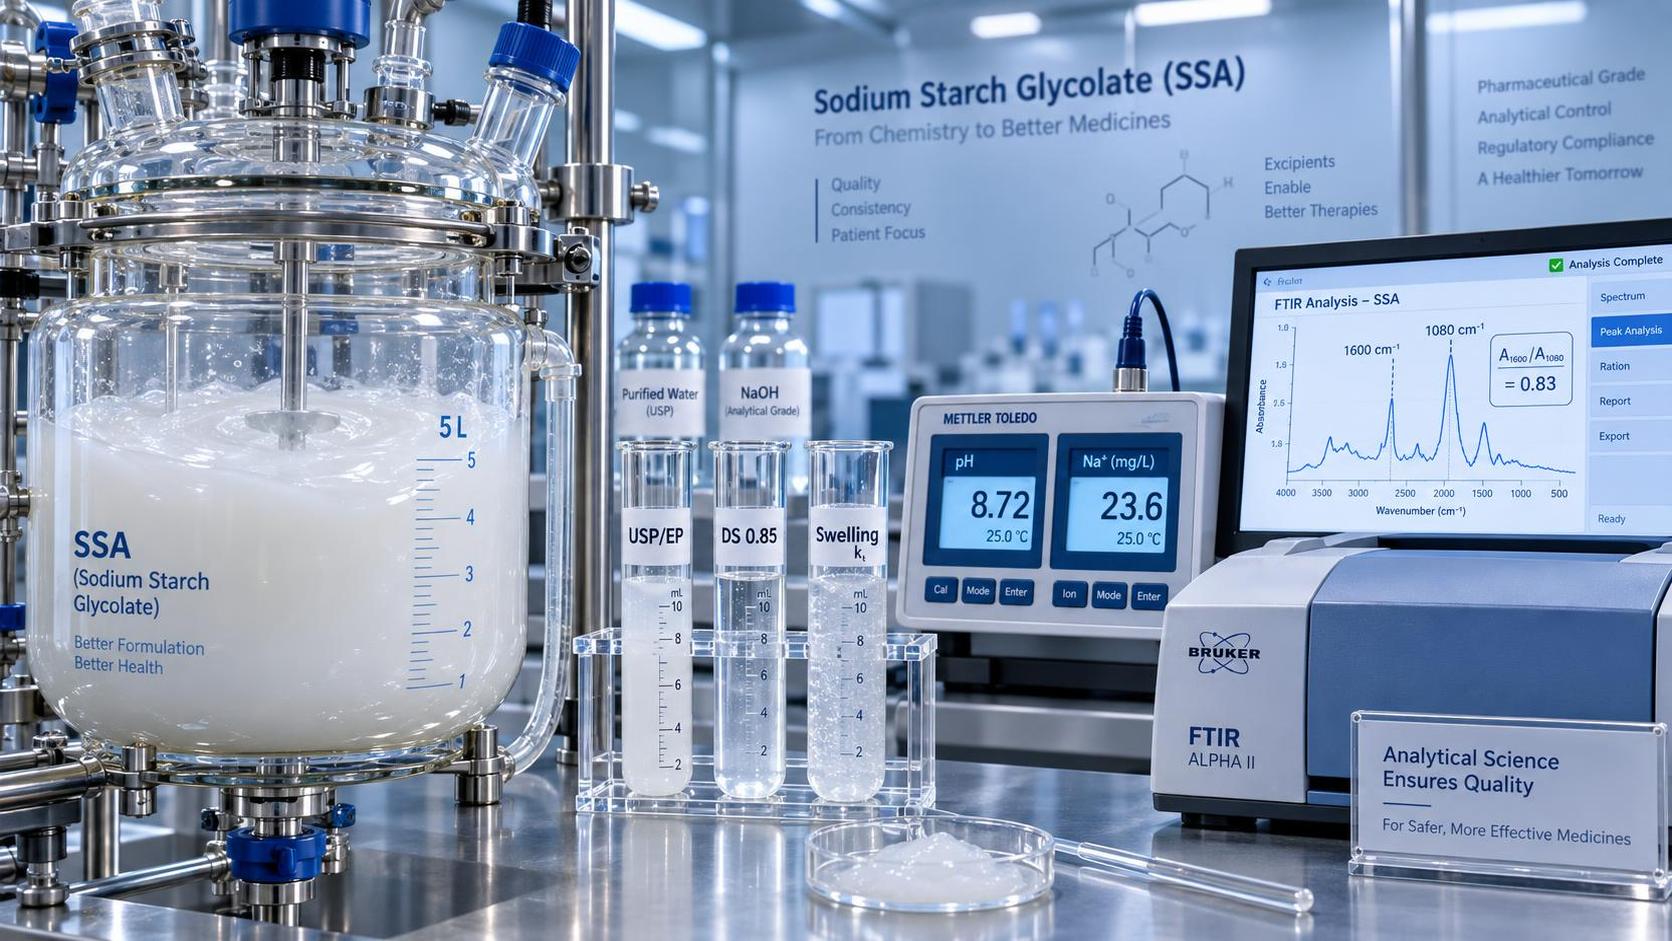
O grau de substituição (DS) define quantos grupos hidroxilo por unidade de glicose são carboximetilados. Embora a USP-NF e a Ph. Eur. especifiquem uma faixa de DS de 0.5–1.2, este número, por si só, é insuficiente para prever o comportamento funcional. Um DS de 0.85 obtido por meio de pré-tratamento alcalino seguido de adição controlada de cloroacetato resulta numa substituição mais uniforme nas cadeias de amilose e amilopectina do que o mesmo DS nominal obtido por reação rápida a pH elevado — na qual predomina a substituição superficial e a modificação das cadeias internas permanece incompleta. Esta heterogeneidade afeta a cinética de hidratação: regiões de baixo DS incham lentamente, atrasando a entrada inicial de água; zonas excessivamente substituídas podem formar géis localizados que impedem a penetração radial da água nos núcleos dos comprimidos. Como resultado, dois lotes de SSA com valores de DS idênticos podem apresentar até 35% de diferença no t50 (tempo para 50% de desintegração) em testes padronizados com o Aparato 2 da USP a 50 rpm. Os compradores devem solicitar não apenas o DS, mas também perfis de distribuição de substituição — idealmente respaldados por análise da razão de picos por FTIR (por exemplo, estiramento C=O a 1600 cm−1 vs. C–O a 1080 cm−1) ou dados de digestibilidade enzimática que mostrem padrões de resistência à amiloglucosidase.
Capacidade de intumescimento: não apenas volume, mas cinética e integridade estrutural
A capacidade de intumescimento é habitualmente reportada como mL/g após 30 minutos em água destilada — mas este valor estático oculta dinâmicas críticas. O SSA de grau farmacêutico deve inchar rapidamente (em segundos) ao entrar em contacto com o meio de dissolução, mantendo, contudo, a coerência estrutural durante tempo suficiente para gerar tensão mecânica na matriz do comprimido. Géis excessivamente inchados e frágeis colapsam antes de exercer força suficiente; materiais com intumescimento insuficiente não conseguem romper as redes de ligantes. A chave está na densidade de reticulação e na morfologia dos grânulos. A granulação húmida de alto cisalhamento durante a fabricação de SSA introduz microfissuras que aceleram a absorção de água, enquanto a secagem excessiva (>60 °C) colapsa a arquitetura dos poros e reduz a área superficial efetiva. Um fornecedor que declara “12 mL/g de intumescimento” sem especificar o ponto temporal, a temperatura (25 °C vs. 37 °C) ou a composição do meio (HCl 0.1 N vs. tampão fosfato pH 6.8) fornece dados funcionalmente irrelevantes. A relevância prática exige testes em condições farmacopeicas: Teste de Desintegração da USP utilizando comprimidos contendo 5% de SSA, lactose monohidratada e celulose microcristalina, comprimidos a 10 kN. As constantes de velocidade de intumescimento (kswell) derivadas das curvas gravimétricas de absorção entre 10–120 segundos correlacionam-se mais fortemente com t90 do que apenas o volume de equilíbrio.
A conformidade com USP/EP é um processo, não um certificado
Um certificado que declara “em conformidade com USP-NF Glicolato de Amido Sódico” não garante a adequação. Os requisitos da monografia USP incluem identidade (FTIR, TLC), doseamento (teor de carboximetilo), resíduo de ignição (<5.0%), metais pesados (<20 ppm), limites microbianos (não mais de 100 cfu/g de bactérias aeróbias, ausência de E. coli e S. aureus) e desempenho de desintegração (≤15 min para comprimidos de libertação imediata). Contudo, a conformidade depende do controlo do processo — não apenas de testes do produto final. Por exemplo, o ácido cloroacético residual (um solvente de Classe 2 segundo ICH Q3C) deve ser monitorizado durante toda a síntese e purificado para <50 ppm; a sua presença acima do limite degrada a estabilidade dos comprimidos e gera preocupações de genotoxicidade. Da mesma forma, a origem do amido é importante: a USP permite origem em milho, batata ou trigo, mas o SSA derivado de trigo apresenta risco de glúten, exigindo linhas de moagem dedicadas e verificação por ELISA — não apenas declarações do fornecedor. A EP 10.0 acrescenta limites mais rigorosos para cinzas sulfatadas (≤0.5%) e métodos mais estritos de enumeração microbiana. Os compradores devem auditar se o fornecedor realiza testes específicos por lote para todos os parâmetros da monografia — ou se depende de validação periódica com interpolação de dados históricos.
O alinhamento às GMP vai além das paredes da instalação
A conformidade com GMP para excipientes exige rastreabilidade desde a origem do amido bruto até à embalagem final. Isto inclui origem documentada do amido (ao nível da exploração agrícola, quando viável), rastreio de resíduos de pesticidas (por exemplo, glifosato <0.1 ppm) e controlos de micotoxinas (aflatoxina B1 <2 ppb). A integridade da embalagem é igualmente crítica: o SSA é higroscópico. A exposição à humidade ambiente >60% RH durante a transferência ou o armazenamento provoca hidratação prematura, reduzindo a eficiência de intumescimento e promovendo o crescimento microbiano. Os fornecedores devem utilizar embalagens de barreira à humidade de tripla camada (por exemplo, polietileno laminado com alumínio), com pacotes dessecantes e revestimentos internos selados — e não sacos genéricos de HDPE. Além disso, a documentação de transporte deve incluir registos de monitorização ambiental (temperatura/humidade) para toda a cadeia de trânsito, especialmente no transporte aéreo, em que os porões de carga sofrem rápidas variações de pressão e humidade. Um relatório de desvio referente a um único segmento não monitorizado de 4 horas invalida toda a alegação de GMP — mesmo que a instalação detenha certificação EU GMP.
A consistência funcional requer mais do que equivalência analítica
Dois lotes de SSA podem passar em todos os testes USP e, ainda assim, comportar-se de forma diferente na compressão de comprimidos em alta velocidade. Diferenças na distribuição do tamanho de partículas (PSD) afetam a fluidez e a uniformidade da mistura: D90 > 120 µm aumenta o risco de segregação em formulações de baixa dosagem; D10 < 15 µm eleva a geração de poeira e a carga eletrostática. Os fornecedores raramente divulgam a PSD, a menos que seja especificamente solicitada — e, mesmo assim, os dados de difração laser assumem partículas esféricas, enquanto os grânulos de SSA são irregulares e porosos. As medições de área superficial BET (m²/g) proporcionam melhor correlação com o início da hidratação do que a análise por peneiramento. Além disso, o teor de humidade residual deve ser rigorosamente controlado: 6–8% garante compressibilidade ideal sem comprometer a estabilidade. Valores abaixo de 4% aumentam a friabilidade; acima de 9%, ocorre aglomeração durante o armazenamento. Estes parâmetros interagem — por exemplo, um DS mais elevado geralmente reduz a humidade residual ideal — e não podem ser otimizados isoladamente.
Para aplicações que exigem coprocessamento ou excipientes multifuncionais, a compatibilidade com outros componentes da formulação torna-se decisiva. Em ambientes ácidos (por exemplo, comprimidos com revestimento entérico), o SSA de baixo DS apresenta intumescimento reduzido devido à protonação dos grupos carboxilo; o material de alto DS mantém a ionização, mas pode interagir com APIs básicos, como a ranitidina, formando sais insolúveis. Tais interações são detetáveis apenas através de estudos de degradação forçada — e não em testes de compatibilidade padrão. Um fator amplamente negligenciado é o histórico térmico: o SSA exposto a >40 °C durante o armazenamento sofre retrogradação parcial, diminuindo a sua capacidade de romper ligações de hidrogénio em matrizes à base de HPMC. Ensaios indicativos de estabilidade que acompanham a perda de viscosidade em dispersões aquosas a 1% a 25 °C durante 6 meses revelam esta degradação de forma mais fiável do que a inspeção visual.
Quando é necessária flexibilidade de formulação, determinados materiais auxiliares desempenham funções complementares — por exemplo, Glicerol CAS#56-81-5 atua tanto como plastificante em revestimentos de película como humectante em comprimidos mastigáveis, ajudando a manter a integridade dos comprimidos durante a desintegração sem interferir na ação de intumescimento do SSA. A sua baixa volatilidade e elevado ponto de ebulição (290 °C) garantem a retenção durante a secagem em leito fluidizado, ao contrário dos solventes voláteis que podem alterar as propriedades superficiais do SSA.
Avaliação de fornecedores: etapas práticas de diligência prévia
- Solicite registos completos de lote — e não apenas o CoA — de três lotes comerciais consecutivos, incluindo certificados de análise do amido bruto, medições de DS em processo e curvas cinéticas finais de intumescimento (não apenas valores finais).
- Verifique a metodologia de testes microbianos: o exame USP Exame Microbiológico de Produtos Não Estéreis exige filtração por membrana para SSA devido à sua insolubilidade; relatórios apenas turbidimétricos ou de contagem em placas não estão em conformidade.
- Exija evidência de controlo de alterações: qualquer ajuste de processo (por exemplo, alteração da temperatura do secador, novo fornecedor de amido) deve desencadear testes funcionais comparativos em relação a lotes de referência — e não apenas novos testes analíticos.
- Avalie a transparência da cadeia de abastecimento: peça comprovativos de certificação da origem do amido, e não apenas declarações do fornecedor; verifique se a mesma linha de produção processa graus de amido não farmacêuticos (risco de arrastamento).
Em última análise, o glicolato de amido sódico não é um excipiente de commodity. O seu desempenho está intrinsecamente ligado à arquitetura molecular, ao histórico de processamento e às condições de manuseamento. O fornecedor de menor custo frequentemente implica o maior custo total quando falhas de desintegração atrasam ensaios clínicos ou desencadeiam alertas no mercado. Uma avaliação rigorosa da homogeneidade de substituição, da dinâmica de intumescimento e da execução verificável das GMP — e não apenas da conformidade com a monografia — é o único caminho para o desenvolvimento robusto e escalável de comprimidos.
Envie sua consulta hoje