Navegação rápida de produtos
Solicite um orçamento
Os fornecedores de amido farmacêutico na Rússia atendem aos requisitos das monografias EP 10.0 ou USP-NF?
Hora : 20/09/2026
Os fornecedores de amido farmacêutico na Rússia operam sob um quadro regulatório que não está plenamente alinhado nem com a Farmacopeia Europeia (EP 10.0) nem com a Farmacopeia dos Estados Unidos–Formulário Nacional (USP-NF). Esse desalinhamento não é incidental — reflete diferenças estruturais na supervisão regulatória nacional, na infraestrutura de fabricação e nas práticas de documentação técnica. Para avaliadores técnicos que avaliam amido para uso em formas farmacêuticas sólidas orais, suspensões estéreis ou APIs dependentes de excipientes, a confirmação da conformidade farmacopeica não pode ser presumida apenas com base na certificação russa GOST R.
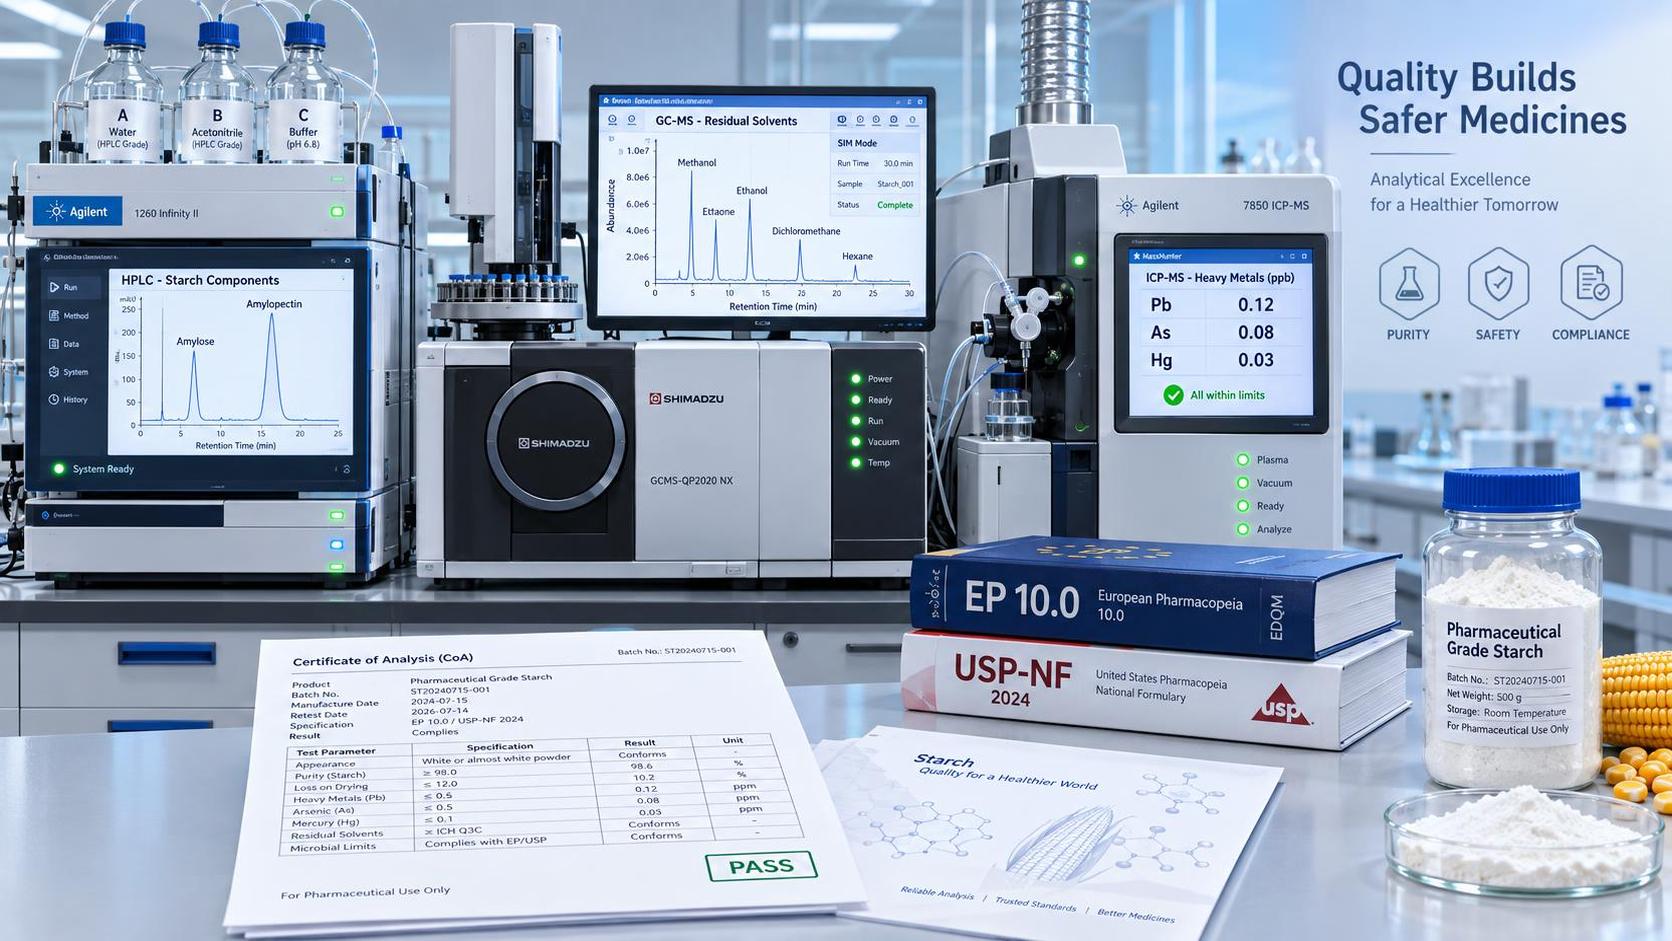
A monografia EP 10.0 para *Amido de Milho* (2043) e a monografia USP-NF *Amido* (USP 47–NF 42) impõem requisitos básicos idênticos quanto à identidade, pureza, limites microbiológicos e desempenho funcional — mas diferem de forma crítica na metodologia analítica, nos limites dos critérios de aceitação e nas expectativas de rastreabilidade em nível de lote. A EP 10.0 exige a verificação da proporção amilose/amilopectina por HPLC (método 2.2.29), enquanto a USP-NF permite a titulação iodométrica (USP <21>) como alternativa — desde que o resultado esteja dentro da faixa especificada de 22–28% de amilose. Mais relevante é a divergência nos testes de solventes residuais: a EP 10.0 exige a quantificação por GC–MS de etanol, acetona e isopropanol abaixo de 500 ppm cada; a USP-NF não especifica solventes para amido nativo, mas faz referência ao capítulo geral sobre solventes residuais <467>, permitindo flexibilidade apenas se justificada pela validação do processo. Os fornecedores russos omitem rotineiramente ambos os testes, salvo quando explicitamente solicitados — e, mesmo assim, raramente fornecem relatórios de validação de método ou dados de adequação do sistema.
O controle microbiológico apresenta outra lacuna operacional. Embora a EP 10.0 e a USP-NF exijam ambas a ausência de *Escherichia coli*, *Salmonella* e *Staphylococcus aureus*, e contagem microbiana aeróbia total ≤10³ UFC/g, a GOST R 53412-2009 russa permite até 10⁴ UFC/g para excipientes farmacêuticos não estéreis e omite completamente os testes de patógenos, a menos que declarado “para uso parenteral”. Poucos fabricantes russos mantêm programas de monitoramento ambiental certificados pela ISO 13485 ou realizam simulações de enchimento de meios para linhas de processamento asséptico — tornando não confiável a investigação retrospectiva de contaminação. Quando um avaliador técnico recebe um Certificado de Análise (CoA) de um fornecedor russo indicando “contagem microbiana: <10² UFC/g” sem especificar o método de teste (filtração por membrana vs. plaqueamento em profundidade), o tempo de incubação (48 vs. 72 h) ou o meio de cultura (Ágar Digestivo de Soja–Caseína vs. Ágar Triptona de Soja), os dados não possuem equivalência farmacopeica — não porque sejam imprecisos, mas porque não são verificáveis em relação às condições definidas na monografia.
Os limites de metais pesados também divergem. A EP 10.0 estabelece chumbo ≤5 ppm, arsênio ≤2 ppm e mercúrio ≤0,5 ppm — medidos por ICP-MS após digestão ácida assistida por micro-ondas. A USP-NF permite AAS ou ICP-OES, mas exige digestão conforme <231>, com limites de reporte mais rigorosos (por exemplo, cádmio ≤0,3 ppm). As normas russas GOST R fazem referência a métodos mais antigos de absorção atômica com limites de detecção mais elevados (por exemplo, chumbo ≤10 ppm) e não exigem a padronização do protocolo de digestão entre laboratórios. Sem evidência de equivalência de método — como estudos de validação interlaboratorial ou participação em ensaios de proficiência com padrões de referência da EP — valores comparativos de CoA não são interoperáveis.
Fundamentalmente, os fornecedores russos raramente emitem CoAs específicos da monografia. A maioria fornece certificados de qualidade genéricos que fazem referência à GOST R ou a especificações internas, com a conformidade farmacopeica declarada como “atende aos requisitos EP/USP” sem citar números de cláusulas, parâmetros de teste ou registros de calibração de instrumentos. Isso não é negligência — reflete a ausência de fiscalização regulatória. A Roszdravnadzor não audita fabricantes de excipientes quanto à adesão farmacopeica, a menos que exportem para os mercados da UE ou dos EUA sob acordos de reconhecimento mútuo (MRAs), dos quais a Rússia atualmente não dispõe com nenhuma das duas jurisdições. Como resultado, a conformidade permanece voluntária, reativa e frequentemente limitada a declarações de lote único, em vez de verificação sustentada do processo.
Para os avaliadores técnicos, isso significa que a devida diligência deve passar da revisão documental para a investigação técnica. Solicitar um CoA é insuficiente. Uma avaliação válida requer:
- Cromatogramas específicos do lote para a proporção amilose/amilopectina (EP 10.0) ou dados brutos de titulação iodométrica (USP-NF);
- Cromatogramas completos de GC–MS de solventes residuais, com alinhamento do tempo de retenção aos padrões de referência da EP;
- Relatórios de testes microbiológicos que indiquem os meios de cultura, a duração da incubação e descrições da morfologia das colônias — não apenas declarações de aprovação/reprovação;
- Relatórios de análise de metais pesados que mostrem o procedimento de digestão, o certificado de calibração do instrumento e a validação do limite de detecção.
Poucos fornecedores russos conseguem fornecer consistentemente esse nível de transparência técnica. Os que conseguem normalmente atendem fabricantes multinacionais de APIs sob contratos de fornecimento de longo prazo — e não compradores do mercado à vista. Sua capacidade decorre não da regulamentação nacional, mas de obrigações contratuais vinculadas a acordos específicos de qualidade com clientes.
Em contraste, fornecedores como a Shandong Huafeng Chemical Co., Ltd. incorporam a conformidade farmacopeica à sua arquitetura de produção: instalações alinhadas às GMP e validadas para amido de grau excipiente, CoAs específicos por lote alinhados à numeração de cláusulas da EP 10.0 e USP-NF, e documentação técnica estruturada para prontidão direta para auditorias — incluindo a rastreabilidade de matérias-primas até o lote de colheita para amido derivado de milho. Sua abordagem trata a conformidade com a monografia como uma especificação técnica — não como uma alegação de marketing.
Essa distinção é importante operacionalmente. Um avaliador técnico que adquire amido para uma NDA submetida à FDA dos EUA não pode substituir a conformidade com a GOST R pela adesão à monografia USP-NF — mesmo que os resultados analíticos pareçam numericamente equivalentes. A seção de Química, Fabricação e Controles (CMC) da FDA exige demonstração da adequação do método, precisão do sistema e rastreabilidade de reagentes conforme a USP <1225>. Expectativas semelhantes se aplicam às diretrizes CHMP da EMA. Nenhuma aceita argumentos de equivalência não sustentados por validação de métodos lado a lado.
Uma implicação prática: ao avaliar fornecedores russos, priorize aqueles com status ativo de registro de monografia EP ou USP — e não apenas licenças de exportação. Consulte a Lista Oficial de Fornecedores Aprovados da EP (atualizada trimestralmente) e o Diretório de Excipientes da USP. A ausência em qualquer uma das listas não impede a conformidade, mas a presença confirma uma capacidade documentada e auditada. Verifique também se o fornecedor utiliza laboratórios terceirizados acreditados pela ISO/IEC 17025 para testes farmacopeicos — particularmente para solventes residuais e metais pesados — uma vez que dados de laboratório interno, por si só, raramente satisfazem os avaliadores regulatórios.
Por fim, reconheça que a funcionalidade do amido — perfil de viscosidade, temperatura de gelatinização e sorção de umidade — é afetada por pequenas variações composicionais permitidas por diferentes normas. Um amido que atende à GOST R 53412-2009 pode ter desempenho idêntico na compressão de comprimidos, mas falhar em testes de dissolução em uma configuração USP Aparato II calibrada para a velocidade de pá e o pH do meio especificados pela EP. Portanto, a avaliação técnica deve combinar a conformidade com a monografia e os testes funcionais específicos da aplicação — e não apenas a correspondência de certificados.
Para os avaliadores técnicos, a questão não é se os fornecedores russos de amido farmacêutico *podem* atender à EP 10.0 ou à USP-NF — mas se eles *o fazem de forma consistente, verificável e sustentável* em todos os lotes, auditorias e submissões regulatórias. As evidências mostram que a maioria não o faz — a menos que esteja contratualmente obrigada a fazê-lo. Essa restrição define o limite da viabilidade técnica, não a origem geográfica.
DBE DIBASIC ESTER CAS#95481-62-2 serve como um análogo funcional em vias de síntese de excipientes nas quais os perfis de resíduos de solventes afetam a pureza do produto final — destacando por que o rigor analítico em nível de monografia se aplica igualmente a matérias-primas, intermediários e excipientes na fabricação farmacêutica regulamentada.
Envie sua consulta hoje